Quand une inspection pose la question du marquage CE d'un dispositif médical, la réponse qui ne convainc presque jamais est « il l'a, regardez ». Car le marquage CE n'est ni un label de qualité ni une étiquette « ceci est bien » : c'est une déclaration du fabricant selon laquelle le produit est conforme au règlement (UE) 2017/745. Ce qu'il y a derrière varie beaucoup selon la classe, et une partie est à vérifier par vous.
Le numéro à quatre chiffres dit presque tout
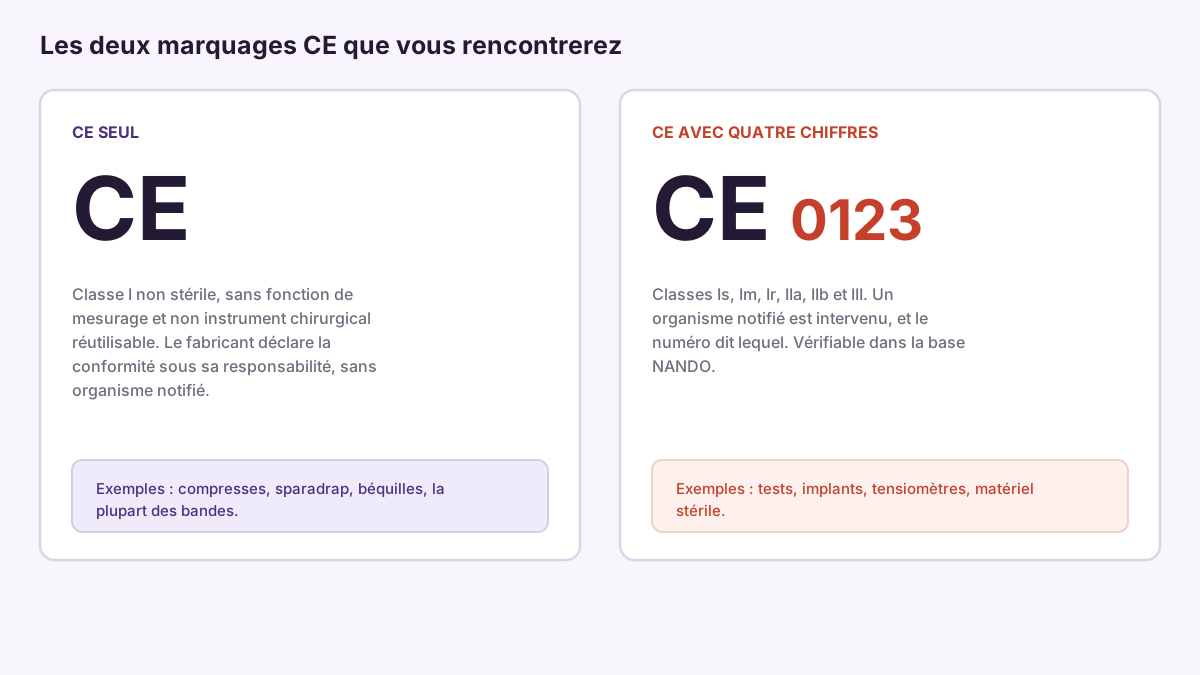
Le numéro qui apparaît sous le logo CE ou à côté est l'identifiant de l'organisme notifié intervenu dans l'évaluation de la conformité. C'est là que se trouve la première vérification utile :
- CE sans numéro : le fabricant s'est autocertifié. C'est normal pour la classe I non stérile, sans fonction de mesurage et qui n'est pas un instrument chirurgical réutilisable.
- CE avec numéro : un tiers est intervenu. Ce numéro se recherche dans la base NANDO de la Commission européenne, qui indique le nom de l'organisme, son pays et ce pour quoi il est désigné.
Si un produit qui, par nature, devrait passer par un organisme notifié (un autotest, un implant, un produit stérile) porte un CE seul, ce n'est pas un oubli d'impression. C'est un signal d'alerte.
Et inversement : un CE avec numéro ne veut pas dire que l'organisme a testé ce produit précis. Cela veut dire qu'il a évalué le système qualité du fabricant et, selon la classe, la documentation technique. Ce n'est pas la même chose.
Pourquoi la classe compte autant
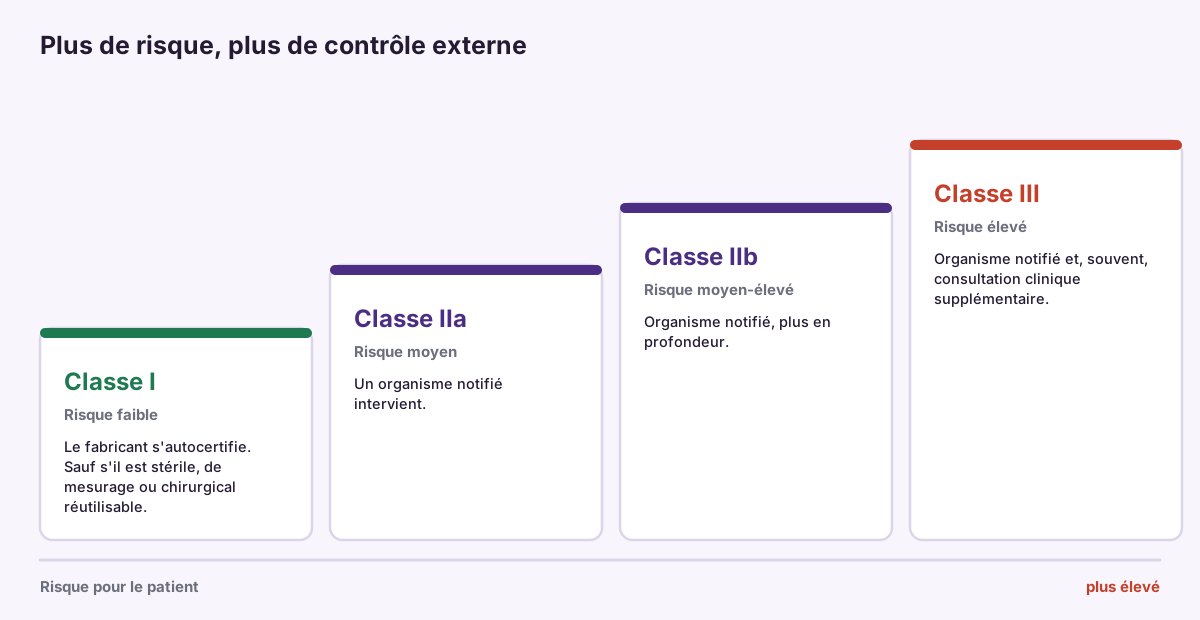
Le fabricant détermine la classe en appliquant les règles de l'annexe VIII du MDR, selon la durée du contact, le caractère invasif, l'endroit où le dispositif agit et ce qui peut arriver s'il fait défaut. Ce n'est pas une étiquette commerciale : elle conditionne la procédure d'évaluation à suivre et donc l'ampleur du contrôle externe.
Un détail qui surprend beaucoup d'opticiens, d'orthopédistes et de cliniques : la classe I a des sous-catégories. Un dispositif de classe I vendu stérile (Is), avec une fonction de mesurage (Im) ou constituant un instrument chirurgical réutilisable (Ir) nécessite bien un organisme notifié, mais seulement pour cet aspect précis.
Ce qu'il vous revient de vérifier
C'est ici que le marquage CE cesse d'être l'affaire du fabricant et devient la vôtre. Si vous distribuez des dispositifs médicaux (et beaucoup de pharmacies, d'orthopédistes, d'opticiens et de cliniques le font sans l'appeler ainsi), l'article 14 du MDR vous impose vos propres vérifications avant la mise à disposition.
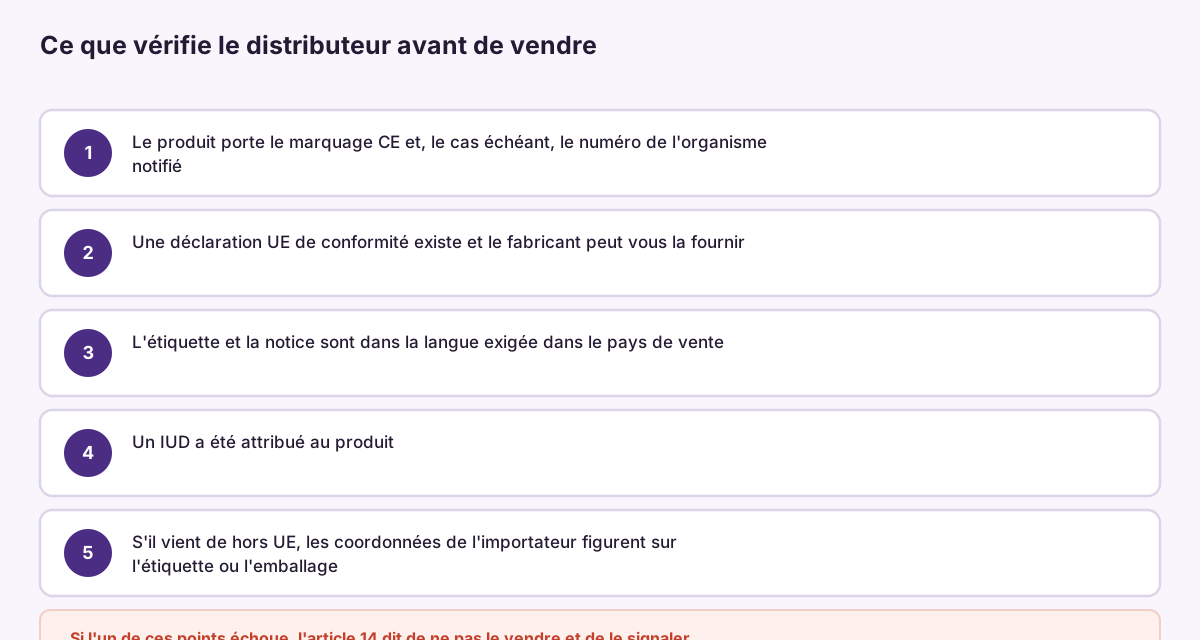
Il ne s'agit pas d'auditer le fabricant. Il s'agit de regarder cinq choses visibles, de garder une trace de ce contrôle et de savoir quoi faire si l'une d'elles pose problème. Nous le détaillons dans ce que l'article 14 exige d'une pharmacie et dans les six documents demandés lors d'une inspection.
Trois confusions qui reviennent chaque semaine
« Il a le marquage CE, donc il est certifié. » Le CE d'un jouet, celui d'une machine et celui d'un dispositif médical ne signifient pas la même chose. Ils disent seulement que le fabricant déclare respecter la législation européenne qui lui est applicable.
« C'est un dispositif médical parce qu'on le vend en pharmacie. » Le critère est la destination prévue par le fabricant, pas le lieu de vente. Un même objet peut être ou non un dispositif médical selon l'usage que le fabricant lui attribue.
« Le fournisseur est européen, donc je ne suis pas importateur. » Si le produit entre dans l'Union par vous, vous êtes importateur avec les obligations supplémentaires de l'article 13, même si votre fournisseur a un bureau dans votre pays.
Ce qu'il faut garder
Pour chaque référence de dispositif médical que vous gérez : la déclaration UE de conformité, le certificat de l'organisme notifié quand il existe, la fiche avec la classe et l'IUD, et les coordonnées du fabricant et de l'importateur. Classés et faciles à retrouver, pas dans un e-mail d'il y a deux ans.
Ce classeur est, littéralement, ce que l'on vous demande le jour de l'inspection.